
Peptídeos em 2026: os estudos clínicos mais recentes (e o que ainda falta de evidência)
Atualização: 14 de setembro de 2026
Escopo: estudos clínicos e sinais regulatórios disponíveis até setembro de 2026
Público: pesquisadores, profissionais de saúde e clínicas brasileiras
Resumo numérico
| Peptídeo | Área | Situação em 2026 | Tipo de informação |
|---|---|---|---|
| TT-P34 | Parkinson | Fase 1 positiva; fase 2 prevista para 2027 | Resultado sinalizado pela empresa |
| Redasemtide | Epidermólise bolhosa distrófica e AVC | Desfechos divergentes entre estudos | Resultado sinalizado pela empresa |
| Pep19 | Obesidade e metabolismo | Estudo publicado pequeno; novo ensaio registrado sem resultados | Resultado publicado e protocolo registrado |
| Navepegritide | Acondroplasia | Dados de 52 semanas em crianças de 2 a 11 anos | Resultado clínico e regulatório |
| Elamipretide | Síndrome de Barth | Aprovação acelerada pela FDA em 2025 | Aprovação FDA; sem registro identificado na Anvisa |
| BPC-157, TB-500 e GHK-Cu | Regeneração, pele e performance | Sem ensaios humanos robustos para uso clínico rotineiro | Ausência de evidência e alertas regulatórios |
A primeira distinção é operacional:
- Resultado publicado: dados disponíveis em artigo científico ou documento regulatório.
- Resultado sinalizado: comunicado da empresa, ainda sujeito a análise mais completa.
- Ensaio registrado: existe protocolo, mas não necessariamente existe resultado.
- Ausência de evidência: não há dados clínicos robustos que sustentem a conclusão.
Essas categorias não são equivalentes.
TT-P34: fase 1 em Parkinson
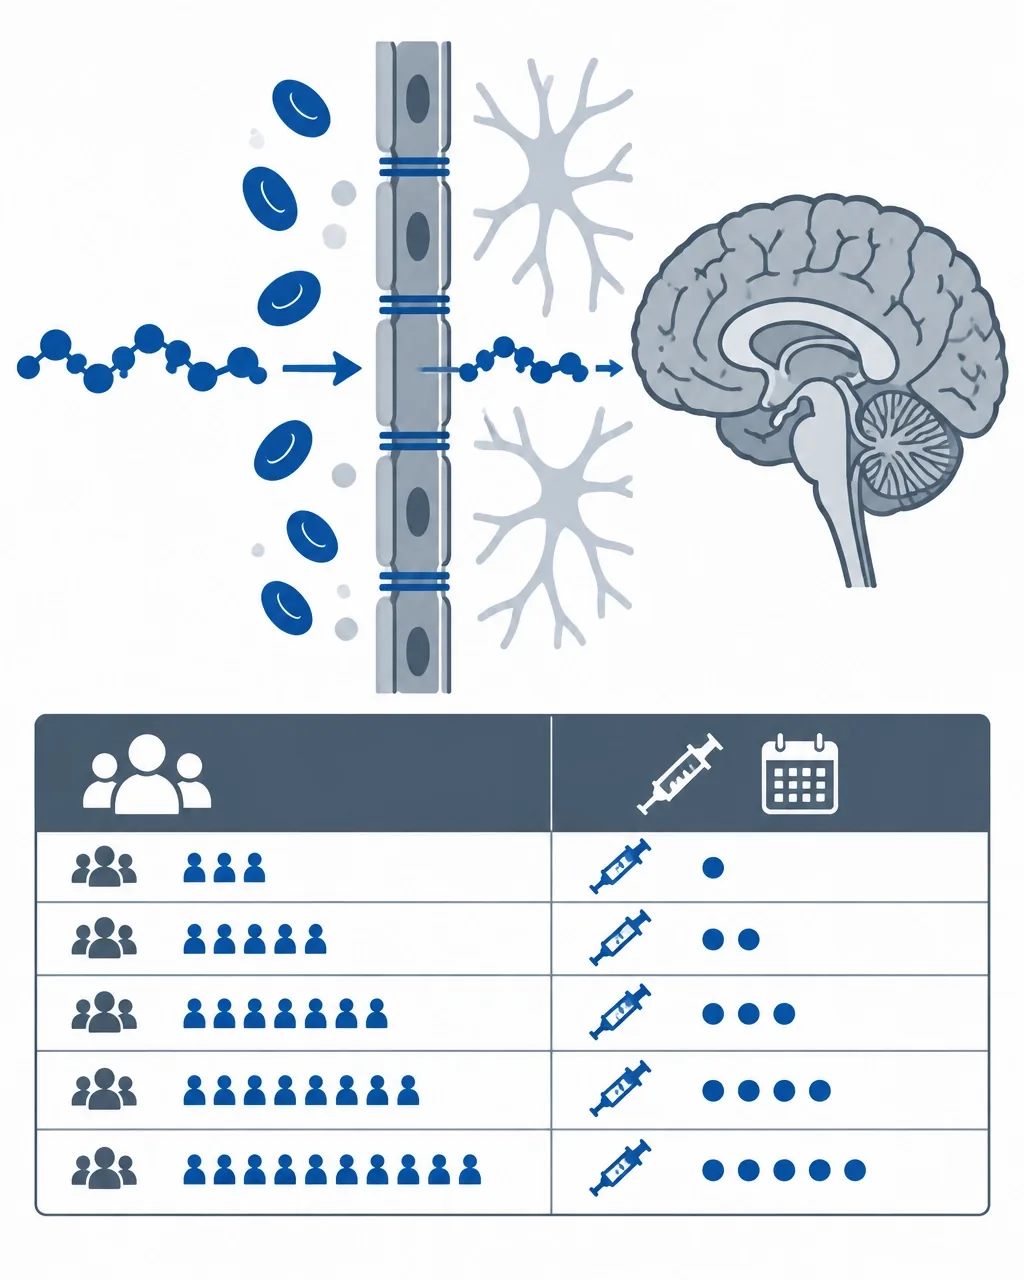
O TT-P34, da Teitur Trophics, é apresentado como um peptídeo first-in-class para doença de Parkinson.
A empresa informou que concluiu um estudo de fase 1 com:
- 55 voluntários saudáveis;
- 12 pacientes com Parkinson em estágio inicial;
- administração subcutânea uma vez por semana;
- desenho randomizado, duplo-cego e controlado por placebo.
Segundo o comunicado da empresa, o peptídeo foi bem tolerado nas doses avaliadas e não apresentou achados limitantes de dose. A análise farmacocinética também foi descrita como compatível com passagem pela barreira hematoencefálica e exposição no sistema nervoso central.
A empresa prevê iniciar a fase 2 em 2027.
O que o dado mostra: segurança inicial, tolerabilidade e exposição ao sistema nervoso central.
O que o dado não mostra: benefício clínico comprovado, redução da progressão do Parkinson ou efeito modificador da doença.
O resultado está sinalizado principalmente por materiais da própria empresa. Consulte o comunicado da Teitur Trophics e a cobertura do BioSpace.
Redasemtide: dois desfechos diferentes
O Redasemtide, desenvolvido pela Shionogi em parceria com a StemRIM, apresenta um resultado dividido por indicação.
Epidermólise bolhosa distrófica
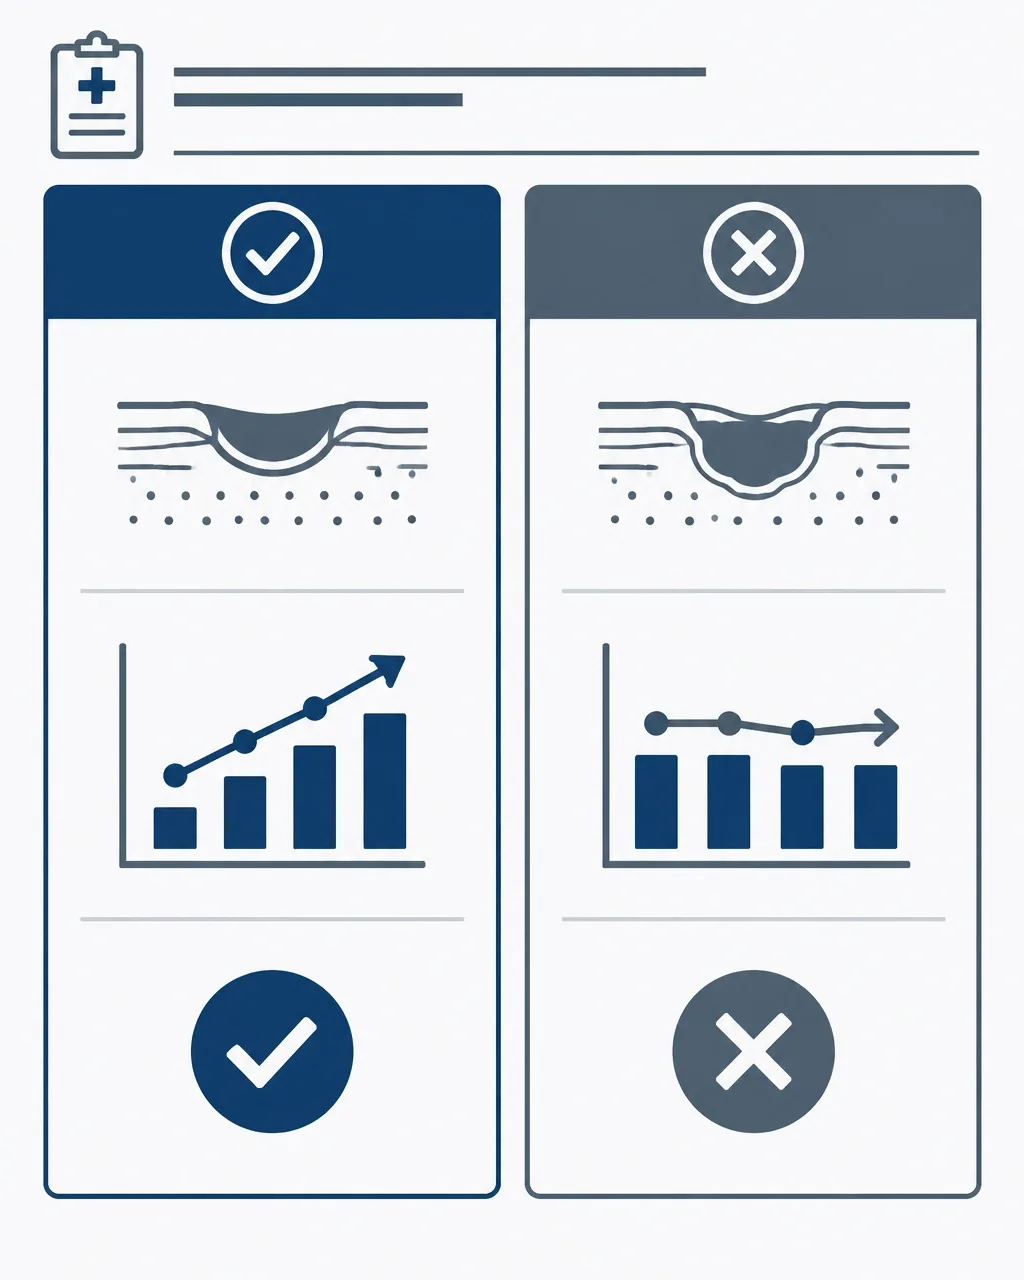
Em um estudo adicional de fase 2, aberto e sem grupo controle, o desfecho primário era o fechamento de pelo menos uma úlcera refratária em até 52 semanas.
O resultado informado foi:
- 3 de 4 pacientes atingiram o critério de fechamento de úlcera;
- o estudo foi considerado positivo para o desfecho primário;
- a empresa relatou tolerabilidade aceitável.
O tamanho da amostra é pequeno. O estudo não permite estimar, sozinho, a eficácia em uma população ampla nem separar o efeito do tratamento da evolução individual da doença.
AVC isquêmico agudo
No estudo global de fase 2b, randomizado, duplo-cego e controlado por placebo, o desfecho primário envolvia a escala de Rankin modificada em 90 dias, incluindo a proporção de pacientes com independência funcional.
Nesse estudo:
- o desfecho primário não foi atingido;
- não houve diferença estatisticamente significativa em relação ao placebo;
- foram relatadas tendências numéricas favoráveis, mas elas não substituem significância estatística;
- a tolerabilidade foi descrita como consistente com dados anteriores.
A leitura correta é específica:
Resultado positivo em um estudo pequeno de epidermólise bolhosa distrófica não confirma eficácia no AVC.
Confira os comunicados oficiais da Shionogi sobre o Redasemtide. Os números apresentados são resultados comunicados pela empresa e ainda devem ser interpretados junto com a publicação completa dos dados.
Pep19: resultado publicado, protocolo registrado e lacunas metabólicas
O Pep19, também chamado de WATACAP, é um peptídeo oral investigado em adultos com excesso de peso e obesidade.
O estudo clínico publicado avaliou:
- 24 adultos;
- grupos placebo, Pep19 2 mg e Pep19 5 mg;
- administração diária por 60 dias;
- desenho randomizado, triplo-cego e controlado por placebo.
Os resultados destacados incluíram:
- redução de gordura visceral no grupo de 5 mg;
- redução de peso e circunferência da cintura nesse grupo;
- melhora de parâmetros de qualidade do sono;
- ausência de eventos adversos relevantes relatados no estudo.
O estudo não estabelece que Pep19 trate diabetes ou reduza de forma comprovada a resistência à insulina. Embora insulina e hemoglobina glicada tenham sido avaliadas, o artigo não apresenta uma demonstração clínica robusta de melhora desses desfechos.
O registro brasileiro RBR-5gmy8p6
O ensaio RBR-5gmy8p6 no ReBEC foi registrado para avaliar:
- 300 participantes;
- duração de 180 dias;
- placebo, Pep19 10 mg e Pep19 30 mg;
- adultos com IMC entre 25 e 39,9 kg/m²;
- administração oral diária.
Até a data desta atualização, o registro fornece o protocolo, mas não apresenta resultados clínicos públicos.
Portanto:
- gordura visceral e sono: há resultado publicado em estudo pequeno;
- HbA1c e resistência à insulina: não há resultado público robusto do novo ensaio;
- RBR-5gmy8p6: ensaio registrado, não resultado publicado.
Não preencha esse campo por analogia com estudos em animais. A melhora metabólica em roedores não equivale a uma redução demonstrada de HbA1c em humanos.
Navepegritide: corrigindo a categoria etária
O Navepegritide, comercializado nos Estados Unidos como YUVIWEL, é investigado na acondroplasia.
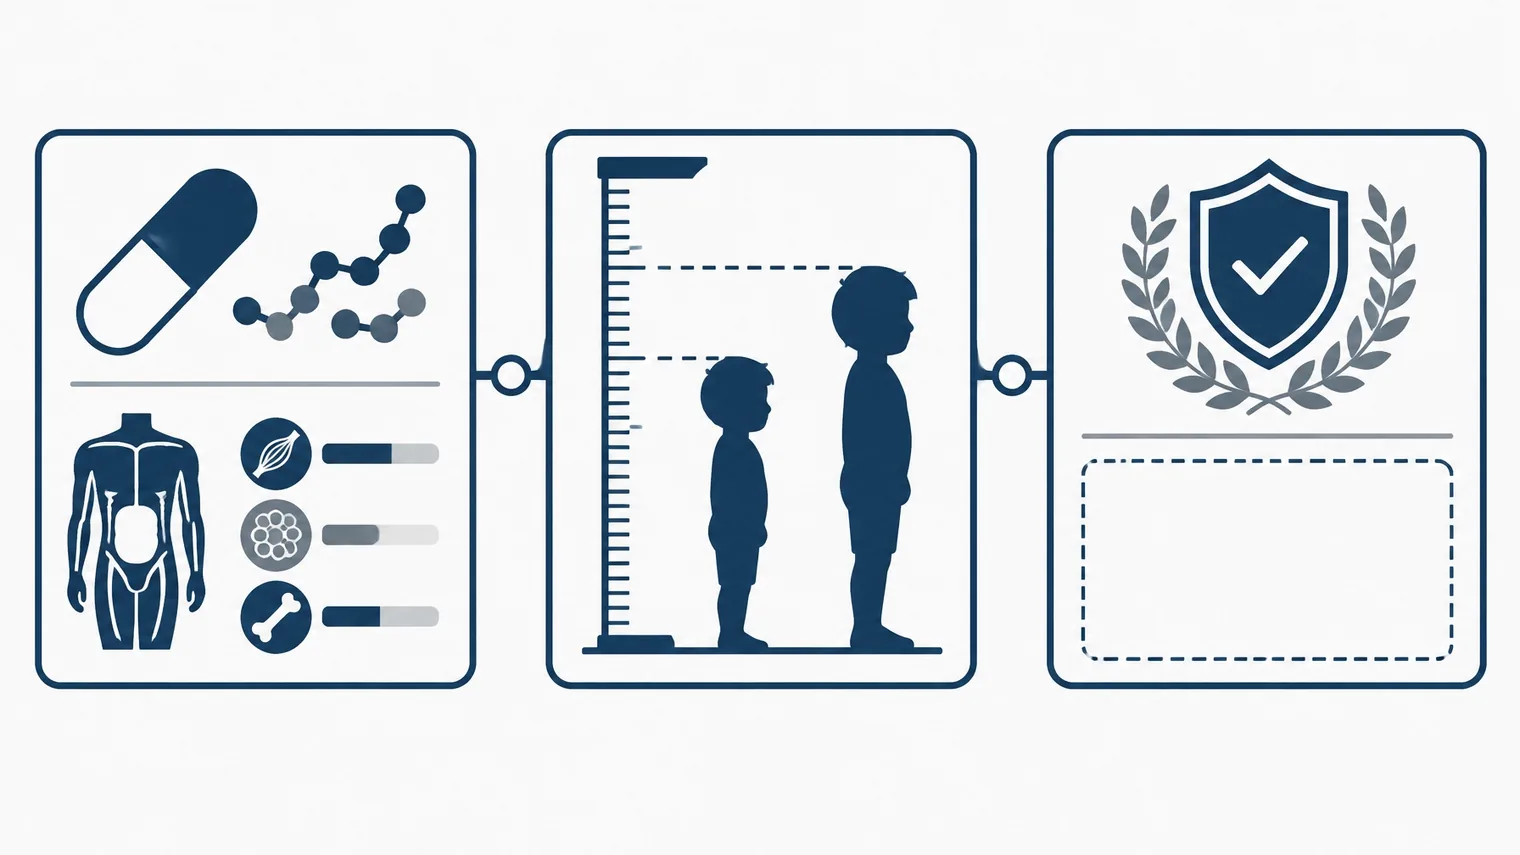
Há uma correção importante para a interpretação dos dados: os dados de 52 semanas disponíveis no estudo pivotal não são de lactentes. Eles correspondem a crianças de 2 a 11 anos com acondroplasia e placas de crescimento abertas.
No estudo APPROaCH, o tratamento com 100 µg/kg uma vez por semana apresentou, em 52 semanas:
- velocidade anualizada de crescimento de aproximadamente 5,89 cm/ano;
- placebo de aproximadamente 4,41 cm/ano;
- diferença média de cerca de 1,49 cm/ano;
- diferença estatisticamente significativa em relação ao placebo.
Na faixa de 2 a menos de 5 anos, a diferença também foi favorável ao tratamento.
A bula da FDA informa que a segurança e a eficácia em pacientes com menos de 2 anos não foram estabelecidas. Portanto, não há base para descrever esses dados como evidência de 52 semanas em lactentes.
Consulte a aprovação da FDA para o YUVIWEL e os dados divulgados pela Ascendis Pharma.
Elamipretide: aprovação FDA não significa registro no Brasil
O Elamipretide, também conhecido como SS-31 e comercializado nos Estados Unidos como Forzinity, recebeu aprovação acelerada da FDA em 19 de setembro de 2025 para melhorar a força muscular em pacientes com síndrome de Barth que pesam pelo menos 30 kg.
A aprovação foi baseada em um desfecho intermediário relacionado à força dos músculos extensores do joelho.
A classificação correta é:
- aprovação acelerada pela FDA: sim;
- indicação: síndrome de Barth;
- primeiro tratamento direcionado à doença com aprovação nos Estados Unidos: sim;
- registro na Anvisa: não identificado nas fontes consultadas até setembro de 2026.
A aprovação não autoriza extrapolar o uso para envelhecimento, fadiga, performance ou outras doenças mitocondriais. Também não transforma o Elamipretide em tratamento aprovado no Brasil.
Confira o comunicado oficial da FDA e a bula americana do Forzinity.
BPC-157, TB-500 e GHK-Cu: ausência de evidência clínica robusta
BPC-157, TB-500 e GHK-Cu continuam sendo frequentemente apresentados como opções para reparo tecidual, pele, recuperação ou performance. A situação clínica é mais limitada:
- predominam estudos pré-clínicos em células e animais;
- os estudos humanos disponíveis são pequenos;
- faltam grupos controle adequados em parte dos relatos;
- não há ensaios robustos que sustentem uso clínico rotineiro para as promessas divulgadas;
- não há aprovação da FDA para essas indicações;
- não há registro desses peptídeos injetáveis na Anvisa.
A Anvisa declarou em 2026 que produtos apresentados como BPC-157, TB-500 e GHK-Cu não estão regularizados para uso em saúde, inclusive estético.
A FDA também aponta preocupações relacionadas a:
- imunogenicidade;
- impurezas e agregação;
- esterilidade;
- caracterização incompleta do princípio ativo;
- dados insuficientes de segurança em humanos.
Alegação não é evidência. Registro de ensaio não é resultado. Resultado preliminar não é aprovação.
O que conferir antes de interpretar um estudo
Identifique o desfecho primário.
Não substitua o desfecho definido no protocolo por um resultado secundário mais favorável.Confira o grupo controle.
Um estudo aberto ou sem placebo tem maior risco de viés.Anote o tamanho da amostra.
Um resultado em 4 pacientes não tem o mesmo peso de um estudo multicêntrico controlado.Separe o comunicado da publicação.
Dados de empresa podem ser relevantes, mas aguardam detalhamento metodológico e revisão independente.Confira a idade e a indicação.
Dados em crianças de 2 a 11 anos não descrevem lactentes. Dados em uma doença rara não autorizam extrapolação para outra condição.Verifique o status regulatório no Brasil.
Aprovação da FDA não substitui registro na Anvisa.
A literatura de peptídeos avançou em 2026, mas os níveis de evidência continuam diferentes entre as moléculas. Use as referências disponíveis na Brapep para organizar substâncias, fontes e protocolos. A ferramenta pode calcular e registrar dados fornecidos; ela não transforma uma hipótese experimental em conduta clínica nem decide indicação terapêutica.